Nota Técnica nº 74/2026 organiza a transição até agosto de 2027 e aponta as etapas de preparação para patrocinadores, CROs e centros de pesquisa.
Marco principal: a partir de 1º de agosto de 2027, a Anvisa se baseará nos guias ICH E8(R1) e E6(R3) ? Princípios e Anexo 1 ? nas inspeções de Boas Práticas Clínicas. A Nota também permite que os participantes da pesquisa clínica adotem as diretrizes atualizadas antes dessa data. [1]
A pesquisa clínica no Brasil tem uma nova referência de transição. Publicada em 2 de outubro de 2026, a Nota Técnica nº 74/2026/SEI/COPEC/DIRE2/Anvisa apresenta o plano para implementar o ICH E8(R1), sobre considerações gerais para estudos clínicos, e o ICH E6(R3) ? Princípios e Anexo 1, sobre Boas Práticas Clínicas (BPC). O documento combina um marco de implementação com etapas preparatórias de capacitação, atualização de materiais e revisão de processos. [1, 2]
Para patrocinadores, Organizações Representativas de Pesquisa Clínica (ORPCs), centros e profissionais envolvidos em ensaios clínicos, o cronograma oferece um período definido para compreender as mudanças e planejar sua aplicação. A preparação pode começar desde já: a própria Nota esclarece que a adoção antecipada das diretrizes não está impedida.
Por que a Anvisa publicou um plano de implementação?
O ICH reúne autoridades reguladoras e representantes da indústria farmacêutica para harmonizar orientações técnicas relacionadas ao desenvolvimento de medicamentos de uso humano. A Anvisa informa que o E8(R1) foi publicado pelo ICH em 2021 e que os Princípios e o Anexo 1 do E6(R3) foram publicados em janeiro de 2025. Em maio de 2026, a Agência realizou, com o Sindusfarma, um workshop sobre o impacto desses guias no Brasil. A Nota considera as mudanças substanciais e as contribuições recebidas no encontro como parte da justificativa para uma implementação gradual e organizada. [1, 2]
A execução será coordenada por um grupo de trabalho (GT) da Anvisa, com apoio do Departamento de Ciência e Tecnologia do Ministério da Saúde (DECIT/MS) na elaboração de materiais e treinamentos. A Nota prevê ainda a participação de representantes de centros de ensaio clínico, profissionais de pesquisa clínica, patrocinadores e ORPCs, por meio de associações ou instituições relacionadas a esses atores. [1]
O que muda na abordagem dos estudos clínicos?
Os dois guias se complementam. O E8(R1) orienta o planejamento e o desenho dos estudos; o E6(R3) atualiza os princípios e as recomendações de Boas Práticas Clínicas para conduzi-los. Em conjunto, reforçam uma visão integrada de qualidade, proteção dos participantes e confiabilidade dos resultados ao longo do ciclo do estudo. [3, 4]
ICH E8(R1): qualidade planejada desde o desenho
O E8(R1) recomenda incorporar qualidade às decisões de desenho e planejamento, em vez de depender apenas de revisões realizadas depois que o estudo já está em andamento. Isso inclui definir objetivos científicos claros, avaliar a viabilidade operacional e identificar os fatores críticos para a qualidade ? aqueles cuja integridade é essencial para proteger os participantes e produzir resultados confiáveis e interpretáveis. [3]
A partir dessa identificação, patrocinador e equipe podem direcionar controles e recursos aos riscos que realmente podem comprometer esses fatores. A intensidade dos procedimentos deve ser proporcional aos riscos do estudo e à importância das informações coletadas. Assim, qualidade por desenho significa justificar prioridades desde o protocolo e acompanhar sua execução.
ICH E6(R3): boas práticas clínicas com foco em adequação e risco
Os Princípios e o Anexo 1 do E6(R3) atualizam a estrutura de BPC para diferentes contextos de ensaio clínico e avanços metodológicos e tecnológicos. A diretriz mantém no centro a condução ética, os direitos, a segurança e o bem-estar dos participantes, além da produção de resultados confiáveis. Também enfatiza abordagens proporcionais ao risco e soluções adequadas à finalidade, incluindo a governança dos dados e a supervisão das atividades do estudo. [4]
Na prática, E8(R1) e E6(R3) convidam as equipes a conectar o que é essencial para a pergunta científica e para a proteção dos participantes às responsabilidades, aos processos e aos controles usados durante a condução. A proporcionalidade direciona a atenção ao que é crítico para cada estudo, preservando o padrão ético e científico.
Cronograma previsto na Nota Técnica nº 74/2026
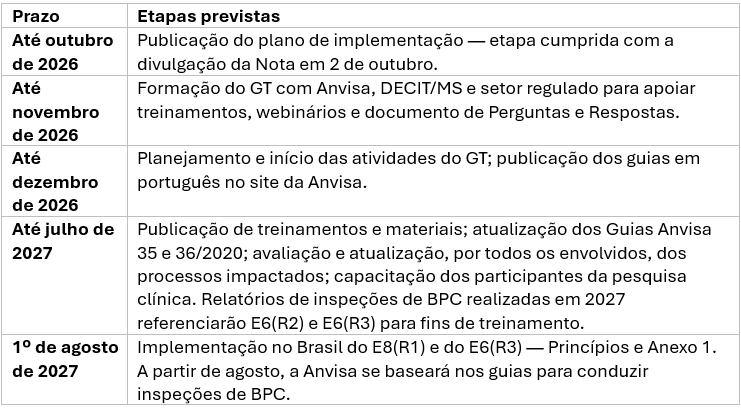
A Nota informa que o plano brasileiro para implementação do Anexo 2 do ICH E6(R3) será publicado posteriormente. [1]
Como patrocinadores, CROs e centros podem se preparar
As ações abaixo são recomendações práticas da GRINN para organizar a transição; não devem ser interpretadas como obrigações adicionais além do que a Nota Técnica descreve.
? Mapear o escopo. Identifique estudos em planejamento e em andamento, os atores envolvidos e os processos que podem ser afetados. Registre quais atividades pertencem ao patrocinador, à CRO, ao centro e aos prestadores de serviços.
? Fazer uma análise de lacunas. Compare os processos atuais com os conceitos dos guias: fatores críticos para a qualidade, gestão proporcional de riscos, supervisão, responsabilidades, dados e sistemas utilizados no estudo. Priorize as lacunas com potencial de afetar participantes ou a confiabilidade dos resultados.
? Planejar atualizações e treinamentos por função. Revise procedimentos e materiais à medida que a Anvisa publicar as versões em português e as orientações do GT. Organize capacitações compatíveis com as responsabilidades de investigadores, equipes dos centros, patrocinadores, CROs e fornecedores.
? Definir uma estratégia de transição. Para cada estudo, estabeleça como avaliar a adoção antecipada ou a transição até agosto de 2027, com responsáveis, prazos e registros das decisões. Isso ajuda a manter consistência entre protocolo, processos e execução.